Maison / Médias / Nouvelles de l'industrie / Emballage de dispositif médical : intégrité de la barrière stérile et éléments essentiels pour les salles blanches
Emballage de dispositif médical : intégrité de la barrière stérile et éléments essentiels pour les salles blanches
Une ligne d'emballage stérile semble d'une simplicité trompeuse : un rouleau de film, une matrice de formage et une barre de scellage chauffée. Mais chaque barrière stérile qui quitte cette chaîne a déjà subi la qualification des matériaux, l'étalonnage des mâchoires du joint, la surveillance environnementale et une série de tests d'intégrité auxquels la plupart des processus de fabrication ne pensent jamais. L’emballage d’un dispositif médical échoue lorsque le système qui l’entoure tombe en panne : la pièce, la voie de transfert, la porte, l’opérateur. Cet article explique ce que doit remplir un emballage stérile, quelles normes le régissent et pourquoi l'enveloppe de la salle blanche détermine si une bonne conception d'emballage survit à la production quotidienne.
Ce qu'un paquet de dispositifs médicaux doit réellement faire
Un emballage de dispositif médical stérile comporte quatre tâches qu'il est facile de négliger jusqu'à ce que l'une d'entre elles échoue :
- Maintenir l’intégrité de la barrière stérile depuis le moment de la stérilisation jusqu’à l’ouverture du dispositif au point d’utilisation.
- Protégez l'appareil des dommages physiques, des vibrations, de l'humidité et de la contamination pendant la distribution et le stockage.
- Restez compatible avec la méthode de stérilisation choisie — oxyde d’éthylène (EO), irradiation gamma, faisceau d’électrons ou vapeur — sans se dégrader.
- Permet une présentation aseptique dans la salle d'opération ou dans la salle d'intervention sans nécessiter de contact entre le dispositif stérile et les bords de l'emballage.
L’ensemble du package est généralement un système à deux couches. Le système de barrière stérile est la pochette, le plateau ou la pince scellé qui maintient la stérilité. L'emballage de protection est constitué du carton extérieur, du rembourrage et de l'étiquetage qui absorbent les forces de transport. Les deux couches doivent être validées ensemble, car un carton qui froisse une pochette peut créer un micro-canal qui détruit le sceau.
Les exigences réglementaires définissent les limites des tests
Chaque décision d’emballage découle d’un cadre réglementaire. Si vous vous procurez des matériaux d’emballage ou investissez dans une salle blanche d’emballage, les normes suivantes apparaissent dans presque tous les audits et revues de conception.
| Norme | Ce qu'il régit | Pourquoi c'est important dans la pratique |
|---|---|---|
| OIN 11607-1 | Matériaux, conception et performances des systèmes de barrière stérile | Établit la référence en matière de résistance du joint, de barrière microbienne et d’exigences en matière de vieillissement. |
| OIN 11607-2 | Validation des processus de formage, de scellement et d’assemblage | Nécessite une qualification de processus (IQ/OQ/PQ) et une requalification après modifications. |
| Série EN 868 | Méthodes d'essai pour les matériaux d'emballage utilisés dans les dispositifs stérilisés en phase terminale | Fournit les itinéraires de tests pratiques utilisés pour démontrer la conformité à la norme ISO 11607. |
| FDA 21 CFR Partie 820 | Réglementation du système qualité pour les fabricants de dispositifs médicaux | Place l’emballage sous contrôles de conception, CAPA et surveillance des fournisseurs. |
| RIM UE 2017/745 | Exigences générales de sécurité et de performance | L'emballage est évalué dans le cadre de la documentation technique de l'appareil. |
La conséquence immédiate est que l’emballage n’est pas une décision d’achat de consommables. Changer de fournisseur de film, de température de scellage ou même de géométrie d'une cavité de plateau peut être considéré comme un changement de conception qui déclenche une vérification et, si la stérilité est affectée, une nouvelle évaluation biologique.
Compatibilité des matériaux, de l'étanchéité et de la stérilisation
Les matériaux d’emballage médical sont choisis pour équilibrer trois exigences concurrentes : ils doivent laisser pénétrer le stérilisant, empêcher les micro-organismes d’entrer et rester intacts après des années de stockage. Les combinaisons les plus courantes incluent le papier de qualité médicale, le polyéthylène filé-lié, les plateaux en polyester et les films stratifiés en polyoléfine. Le papier et les matériaux poreux permettent les échanges gazeux d'EO ; les films non poreux offrent une résistance à l'humidité et une résistance à la perforation.
La qualité du joint dépend du choix du matériau, de la température de la mâchoire, de la pression, du temps de séjour et des conditions environnementales autour du scellant. Deux défauts liés aux joints dominent les enquêtes de défaillance : la contamination par pelage et le délaminage. La contamination par pelage signifie que le joint s'ouvre avec des fibres visibles qui peuvent se répandre dans le champ stérile. Le délaminage signifie que les couches de matériau se séparent alors que le joint lui-même est intact. Les deux défauts passent un simple contrôle visuel mais échouent au test de pelage.
La compatibilité de la stérilisation mérite un examen explicite. L’irradiation EO et gamma affectent les polymères différemment. Un film qui réussit les tests de durée de conservation avec l'EO peut devenir cassant après une exposition aux rayons gamma en raison d'une scission de chaîne. Si vous envisagez de modifier les méthodes de stérilisation, la conception de l'emballage doit être revalidée et non supposée.
Tests d'intégrité et validation des processus
L'intégrité de la barrière stérile est vérifiée à trois niveaux : tests physiques basés sur des échantillons, surveillance de routine du processus et revalidation périodique. Les tests physiques typiques comprennent la résistance du joint (test de pelage), les tests de pénétration de colorant, les tests de fuite par émission de bulles, les tests d'éclatement et de fluage des emballages et les tests de barrière microbienne. Le vieillissement en temps réel et le vieillissement accéléré établissent la durée de conservation revendiquée ; le vieillissement accéléré constitue à lui seul un outil de dépistage, et les régulateurs recherchent des données en temps réel avant d’approuver des dates d’expiration prolongées.
La validation du processus suit la séquence standard IQ/OQ/PQ. Documents de qualification d'installation attestant que le scellant est calibré et traçable. La qualification opérationnelle cartographie la fenêtre de scellage – la plage acceptable de température, de pression et de temps de séjour. La qualification des performances démontre que le processus produit des joints à l'intérieur de la fenêtre à l'aide de matériaux de production et d'opérateurs. Après validation, tout changement de matériau, de scellant ou d'environnement nécessite des preuves documentées avant la reprise de la production.
L'enveloppe de la salle blanche fait partie du processus d'emballage
C’est ici qu’une stratégie d’emballage entre souvent en collision avec la réalité des installations. Une ligne de conditionnement de dispositifs stériles est rarement une machine autonome ; il se trouve à l'intérieur d'une salle blanche classée, généralement de classe ISO 7 ou ISO 8, avec une cascade de pression qui pousse l'air hors de la zone d'emballage et empêche toute pénétration par des couloirs incontrôlés. Cette enveloppe n’est pas un décor de fond. Les panneaux muraux, les portes, les fenêtres et les trappes de transfert définissent si le local peut conserver son classement dans les conditions de production.
Le fonctionnement des portes est le point de risque le plus visible. Chaque fois qu'un opérateur franchit une porte battante, la pression différentielle chute et les turbulences entraînent les particules du côté du couloir. Dans une ligne de conditionnement où les barquettes sont exposées avant d’être scellées, ce mouvement est une source primaire de contamination. Le système de porte lui-même doit être nettoyable, sans espace et capable de maintenir un joint stable après des milliers de cycles. Une porte médicale étanche à l'air qui utilise des joints continus et un cadre de fermeture à came est souvent spécifiée pour cette raison, car elle déplace le point faible du bord de la porte vers le mur lui-même.
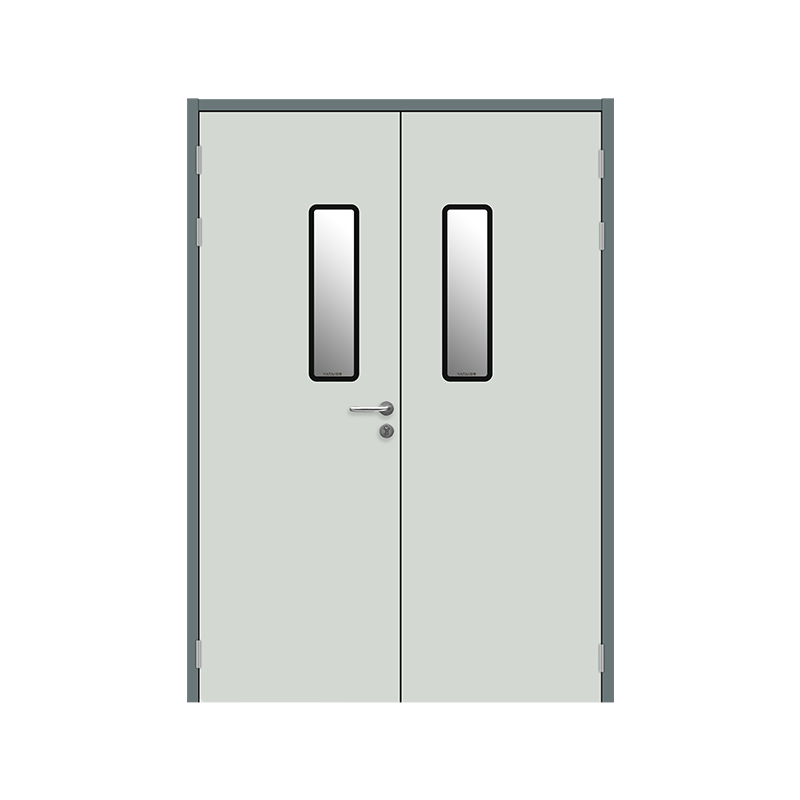 Porte propre hermétique médicale avec joint d'étanchéité continu Cette porte utilise des joints continus et un cadre de fermeture à came pour maintenir un joint stable, réduisant ainsi le risque de contamination au bord de la porte. Convient aux lignes de conditionnement en salle blanche où la circulation des opérateurs peut perturber la pression différentielle. Voir le produit →
Le flux de matières crée le deuxième risque. Une salle blanche d'emballage reçoit les plateaux formés, les films et les étiquettes des zones de stockage, puis déplace les appareils emballés vers la stérilisation et la quarantaine. Si ce mouvement se produit par des portes à commande manuelle, le processus repose sur la discipline de l'opérateur d'une manière difficile à auditer. Une porte coulissante automatique hermétique résout ce problème en s'ouvrant uniquement à l'approche du convoyeur ou du chariot, puis en se fermant avec un mouvement contrôlé qui minimise les perturbations de pression.
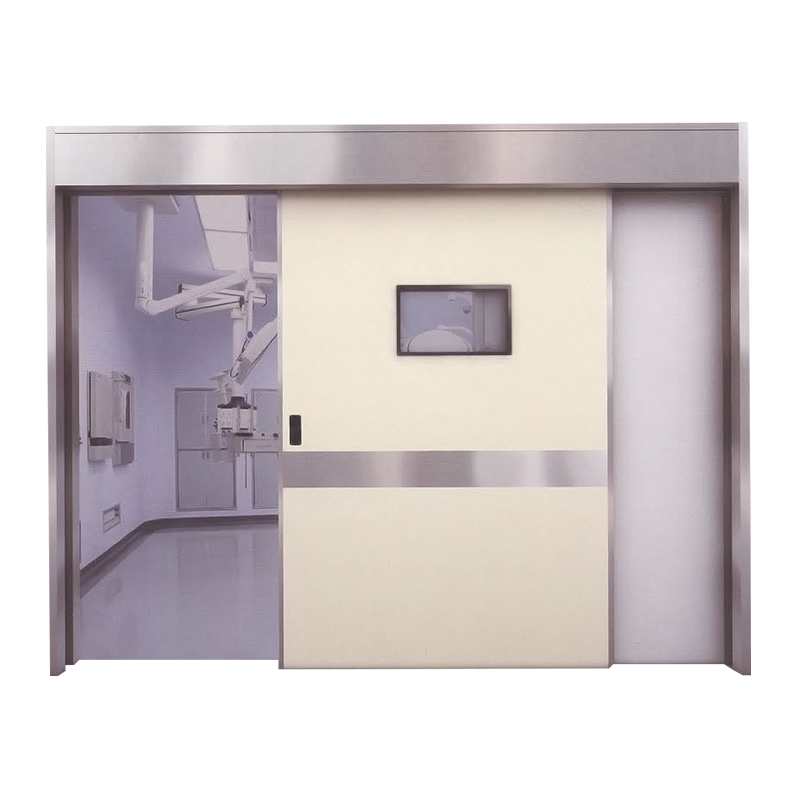 Porte coulissante automatique hermétique à entraînement magnétique S'ouvre uniquement à l'approche d'un convoyeur ou d'un chariot, minimisant ainsi les perturbations de pression et la contamination croisée. Fonctionnement fluide et silencieux et répond aux normes de performance hermétiques pour les environnements de salle blanche. Voir le produit →
Le troisième risque concerne la surface du mur lui-même. Les cloisons des salles blanches pour les zones d'emballage doivent être fabriquées à partir de matériaux qui résistent à des désinfections répétées au peroxyde d'hydrogène ou à l'alcool isopropylique, ne dégagent pas de gaz et ne comportent pas de points de fixation exposés où des niches microbiennes peuvent se former. Les panneaux sandwich en PU faits à la main offrent une surface lisse et à faible perte et sont couramment utilisés dans les salles de conditionnement de produits pharmaceutiques et d'appareils car ils peuvent être assemblés avec des joints scellés et des plinthes à gorge.
 Panneau sandwich en PU fait main pour cloisons de salle blanche Fournit une surface lisse et à faible perte qui résiste à une désinfection répétée. Les joints scellés et les plinthes à gorge empêchent les niches microbiennes, ce qui en fait un choix pratique pour les murs des salles d'emballage. Voir le produit →
Ce qu'il faut examiner avant de finaliser la conception d'une salle de conditionnement
Si vous êtes impliqué dans la planification ou l'expansion d'une ligne de conditionnement de dispositifs médicaux, utilisez la liste de contrôle suivante pour combler les écarts entre l'ingénierie de conditionnement et l'infrastructure de salle blanche :
- Définissez la classe ISO et la cascade de pression pour chaque zone, y compris la salle de scellage, le couloir de transfert et la zone de quarantaine après emballage.
- Cartographiez les itinéraires réels de l’opérateur et du matériel. Comptez combien de fois une porte s'ouvre par heure et sélectionnez les systèmes de porte en fonction de la demande de ce cycle, et non sur des chiffres de fuite statiques.
- Vérifiez que le matériel de porte de la salle blanche s’aligne avec la logique du différentiel de pression et du sas. Technologie d'étanchéité des portes des salles blanches explique les paramètres de performance qui comptent lors des tests d'étanchéité.
- Confirmez que les panneaux muraux et les joints de plafond peuvent être désinfectés avec les mêmes produits chimiques que ceux utilisés sur les équipements de traitement et exigez des données de compatibilité documentées avant l'installation.
- Vérifiez le flux des dispositifs emballés vers la stérilisation. Si le stérilisateur se trouve hors de la zone classée, la trappe de transfert doit protéger les emballages scellés des mêmes risques de contamination que les plateaux ouverts.
- Plan de revalidation. Un changement de matériau de joint, un nouveau joint de porte ou un composé à joint de panneau différent peuvent chacun affecter les performances validées de la salle blanche.
Le même principe s'applique lorsque les fabricants de produits médicaux rénovent des espaces existants : les exigences en matière de systèmes de portes médicales dans les établissements de santé sont une référence utile sur la façon dont le placement et l’étanchéité des portes affectent le contrôle des infections.
Traitez l’emballage comme un système et non comme un composant
L’emballage d’un dispositif médical est le dernier environnement contrôlé qu’un produit traverse avant d’atteindre un patient. L'étanchéité d'un sachet, l'intégrité d'un plateau et les surfaces de la pièce où ils se rejoignent font partie du même système. Commencez par les normes, qualifiez les matériaux, testez les joints, puis examinez d’un œil critique l’enveloppe de la salle blanche. Lorsque ces couches sont conçues ensemble, une ligne de conditionnement peut exécuter des milliers de cycles sans produire un seul joint douteux. C'est la définition pratique du succès de la barrière stérile.
Article précédent
Processus de fabrication de thérapie cellulaire : guide de conception et d'installation de salle blanche GMP
Article suivant
Portes coupe-feu pour salles blanches : normes, évaluations, matériaux et sélection


Technologie Cie., Ltd d'équipement de purification de Jiangyin Yatai. est un fabricant moderne et spécialisé de portes et fenêtres propres. Usine de projets de salles blanches, offre Portes et fenêtres propres sur mesure.
LIENS RAPIDES
PRODUITS
ENTREZ EN CONTACT
-
 +86 13616113658
-
 +86(0)510-86661588 / 86668687
-
 [email protected]
-
 +86(0)510-86661588
-
 No.2, route Huagang West, Shizhuang, Jiangyin, province du Jiangsu